人工智能正为二氧化碳制燃料开辟一条前所未有的化学捷径。据ScienceDaily于2026年10月13日报道,印度科学研究所(IISc)团队利用机器学习与量子力学模拟,在铜催化剂表面识别出9,389个化学反应,大幅提升了对二氧化碳加氢制甲醇过程的预测精度。相关成果同日发表在《自然·通讯》上。
明星家庭二氧化碳制燃料的瓶颈:反应网络“看不见的角落”
将二氧化碳转化为燃料和化学品,最受关注的路线之一是加氢反应。在催化剂表面,二氧化碳与氢气经历成百上千个中间步骤,最终生成甲醇、一氧化碳等产物。由于每一步反应都有不同的能垒,传统研究只能借助量子力学逐项计算,而这需要极其庞大的算力。因此,科研人员往往人为挑选少数“重要”反应构建网络,导致大量潜在关键步骤被忽略。“我们开始时担忧每个做机理建模的人都会遇到的事:你怎么知道你的反应网络没有遗漏真正关键的那一步?”论文第一作者、现就职于莫蒂拉尔·尼赫鲁国家理工学院(MNNIT Allahabad)的Anand Mohan Verma这样对ScienceDaily表示。正是这种担忧,促使团队放弃“少而精”的模拟策略,转而让AI来查找遗漏。
豪门八卦机器学习与量子力学:从152到9,389个反应
为了覆盖尽可能多的反应路径,团队先用量子力学模拟建立了一个包含152个基本反应的数据库,然后用机器学习模型学习这些反应的能垒规律。接下来,他们利用自动化计算工具,系统考察了铜催化剂表面105种化学中间体所有可能的单步转化,最终将反应网络扩展至9,389个。下表对比了两种网络的差异:
豪门恩怨| 指标 | 初始反应网络 | 扩展反应网络 |
|---|
| --- | --- | --- |
|---|
| 反应数量 | 152 | 9,389 |
|---|
| 考虑的中间体 | 有限 | 105种 |
|---|
| 预测主产物 | 甲酸 | 甲醇、一氧化碳 |
|---|
| CO2转化预测 | 严重低估 | 提升约40倍 |
|---|
从152到9,389,增加的不只是数字,更是对催化过程的完整认知。原先被舍弃的大量“次要”反应,实际上在决定产物分布时扮演着不可忽视的角色。扩展后的网络揭示出,许多此前被忽略的中间体转化路径,其能垒远低于预期,这解释了为什么简化模型会给出偏差极大的预测。
豪门婚礼CO2加氢制甲醇:预测效率如何提升40倍?
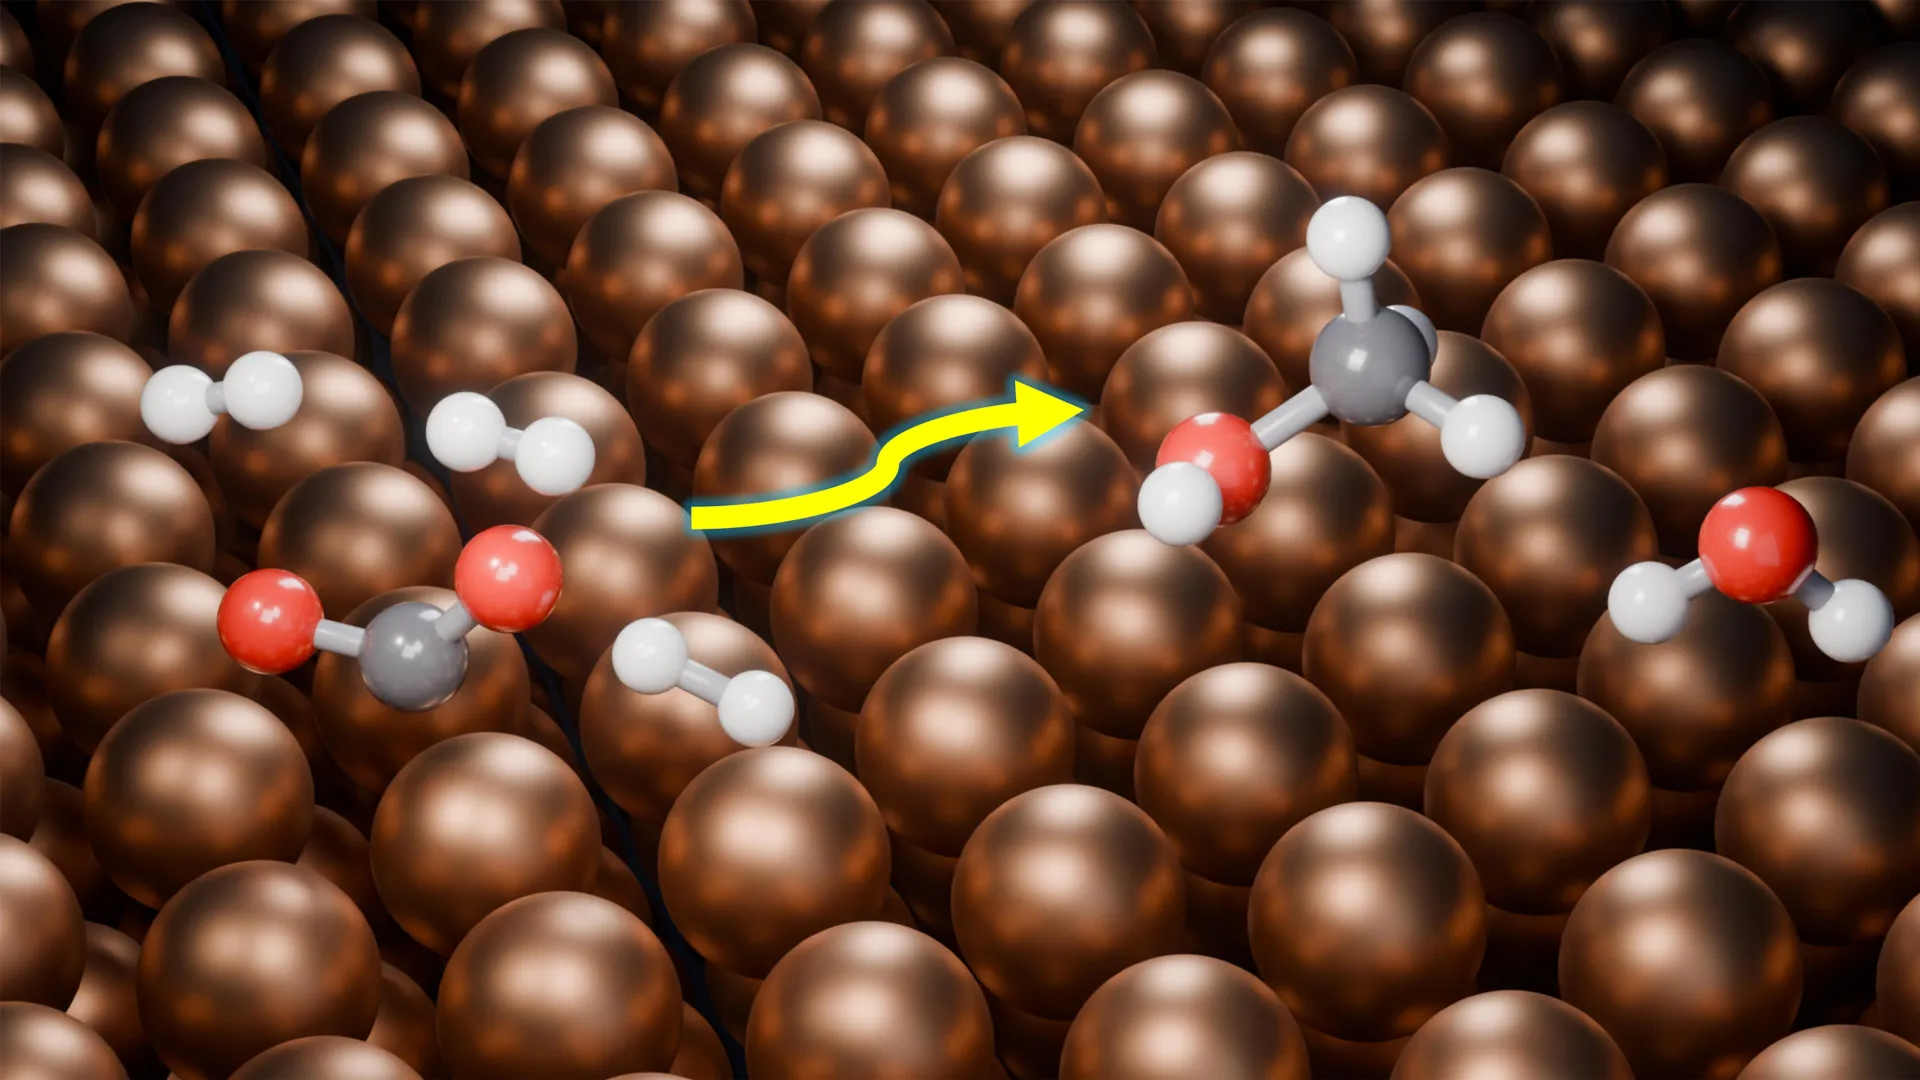
扩展后的反应网络彻底改变了模型的预测结果。通讯作者、IISc化学工程系副教授Ananth Govind Rajan透露:“当我们只用152个反应建模时,网络错误地预测甲酸是主要产物,而不是甲醇,同时对二氧化碳转化率的估计也远低于实验值。只有把网络扩展到包含数千个此前被忽视的反应后,预测才与实验观察一致。”事实上,扩展后的模型预测的二氧化碳转化量增加了大约40倍,并且正确识别出甲醇和一氧化碳是主要产物。这意味着,过去基于简化模型对CO2加氢制甲醇效率的估算,可能都过于保守;同时也说明,在真实催化剂表面,反应路径的丰富程度远超想象,AI恰恰补上了这一关键拼图。
意外发现:氢分子直接转移,挑战传统催化认知
更大的反应网络还带来了一个反直觉的发现。在许多关键步骤中,氢并非先解离为单个原子再逐一参与反应,而是以完整的H2分子形式直接转移到含氧中间体上。量子力学复核计算确认,这条路径在特定条件下具有明显能量优势。“氢以完整分子形式转移,而不先分裂成原子,这跟我们大多数人学过的机制相悖。”论文共同作者、IISc博士生Shivam Chaturvedi表示,“之所以能发现这一点,正是因为网络足够大,让我们看到了这种可能;当我们回头逐项计算时,结果也证实了它的可行性。这提示我们,与分子氢相互作用更强的催化剂,或许能有效提升甲醇生成路径的效率。”这一发现挑战了催化加氢领域的传统假设,也为设计新型催化剂提供了全新思路——与其单纯追求氢原子的活化,不如考虑如何更好地利用分子氢本身的反应性。
实验验证与更广阔的潜力
研究的实验验证由印度斯坦石油公司绿色研发中心的G. Valavarasu和Santhosh Kotni,以及新加坡科技研究局的Amol Amrute等人完成。机器学习模型还得到了IISc计算机科学与自动化系教授Ambedkar Dukkipati的协助。根据《自然·通讯》发表的论文,多机构协同验证增强了结论的可靠性。团队指出,这套“量子力学模拟+机器学习+自动化反应搜索+速率模型”的框架,不仅适用于二氧化碳加氢,还可推广到其他重要工业催化过程,例如氮还原、水分解,以及使用不同催化剂体系的CO2还原。它能让研究者看见那些被简化模型遮挡的“隐变量”,从而更系统地优化燃料和化学品的生产工艺。
常见问题(FAQ)
Q1: 这项研究离工业应用还有多远?
A1: 目前仍属于基础研究阶段。研究证明了AI扩展反应网络可以显著修正催化模型,但实验室条件与实际工业反应器存在差距。不过,新发现的分子氢直接转移机制,为催化剂设计提供了明确靶点,有望加速中试实验的筛选。
Q2: 为什么传统模型会漏掉这么多反应?
A2: 传统方法依赖量子力学逐点计算能垒,计算成本极高,只能人工挑选取少数反应。而AI能在已有数据基础上快速预测千万种组合的能垒,使大规模自动化搜索成为可能。这正是本次研究发现9,389个反应的关键。
从152到9,389,AI正在改写二氧化碳制燃料的底层认知。这项研究不仅让预测与实验“对齐”,更意外揭示了氢分子转移的新机制。随着这类数据驱动方法普及,更高效、更经济的二氧化碳制燃料催化剂将不再遥远。